

宏基因组测序分析(NGS平台)
快!准!性价比高!
产品介绍
PRODUCT INTRODUCTION宏基因组(Metagenome)
宏基因组(也称微生物环境基因组 Microbial Environmental Genome,或元基因组)是由 Handelsman 等 1998 年提出的,其定义为"the genomes of the total microbiota found in nature",即环境中全部微小生物遗传物质的总和。它包含了可培养的和不可培养的微生物的基因,目前主要指环境样品中的细菌和真菌的基因组总和。
产品优势
- 同时得到细菌、真菌种群结构与功能信息,分辨率超"种水平",深入了解微生物功能与环境互作机制
- 不依赖于微生物的分离培养,克服了传统的纯培养方法的技术限制,可研究不可培养的微生物
- 可以得到环境中丰度较低的、甚至是微量微生物的信息,为研究低丰度微生物提供了途径
实验设计到信息分析一站式服务
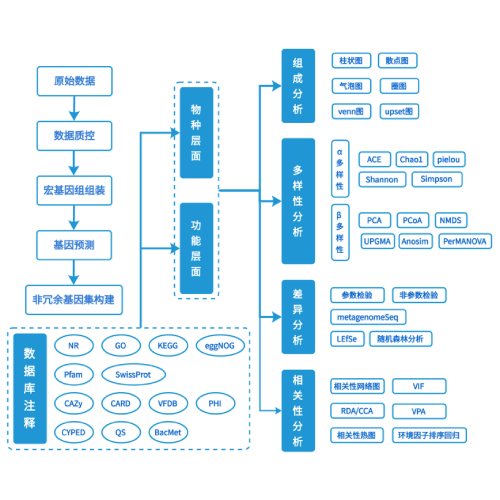
提供全面的宏基因组研究方案设计和售后服务,丰富的标准分析与个性化分析多角度阐明环境微生物潜在的功能和作用机制。
01
方案确定
02
提取检测
03
建库测序
04
信息分析
05
售后服务
技术策略与送样指导
测序策略
NovaSeq PE150
保存及运输
样本 -80℃ 或液氮中长期保存,干冰运输
| 组织类型 | 宏基因组送样量 |
|---|---|
| 土壤 | ≥3 g |
| 粪便 | 1~2 g |
| 菌体(沉淀) | 0.5~1 g |
| 大型真菌 | ≥10.0 g |
| 拭子 | 5-10 个 |
| 瘤胃液 / 发酵液 / 组织液 / 冲洗液(沉淀) | 0.5~1 g |
| 滤纸 | ≥3 张 |
| 肠道内容物 | 0.5~2 g |
| 植物表面(沉淀) | 0.5~1 g |
结果展示
ANALYSIS RESULTS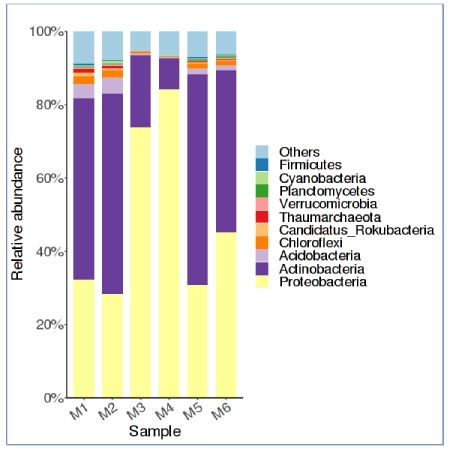
物种组成柱状图
使用 diamond 软件将质控后的高质量测序数据比对到 nr 数据库,得到样品的物种组成和相对丰度信息。从图中可以直观看出各样品的物种组成及不同物种在各样品中所占的比例。
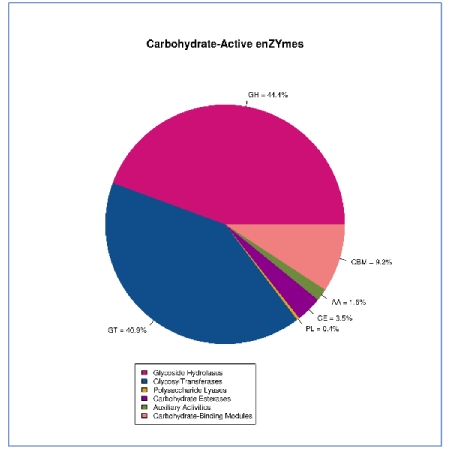
CAZy 碳水化合物活性酶注释
使用 hmmer 软件将非冗余基因的蛋白序列分别与 CAZy 数据库的每一个家族的隐马尔可夫模型比对,找出所有满足过滤阈值的家族,这样可以找出基因组中的碳水化合物活性酶,也可以分析出它们含有几个保守碳水化合物相关功能域。
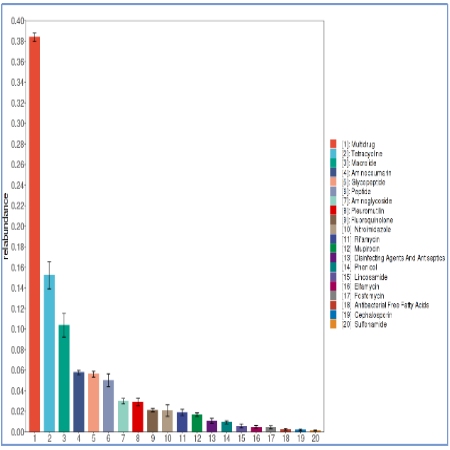
CARD 抗性基因数据库注释
使用 CARD 数据库中的工具软件 rgi 将非冗余基因的蛋白序列分别与数据库进行比对,找出比对上的数据库中对应序列,并得到对应的抗性基因和抗性相关信息。
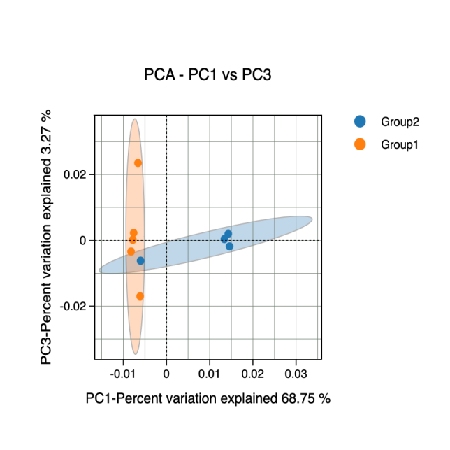
主成分分析
主成分分析(Principal Component Analysis, PCA)是一种分析和简化数据集的技术,通过将方差进行分解,将多组数据的差异反映在二维坐标图上,坐标轴取能够最大反映方差的两个特征值。通过分析不同样品物种组成可以反映样品间的差异和距离。PCA 图上两个样品距离越近,则表示这两个样品中物种的组成越相似。使用 R 语言工具分别绘制种分类水平 PCA 分析图。
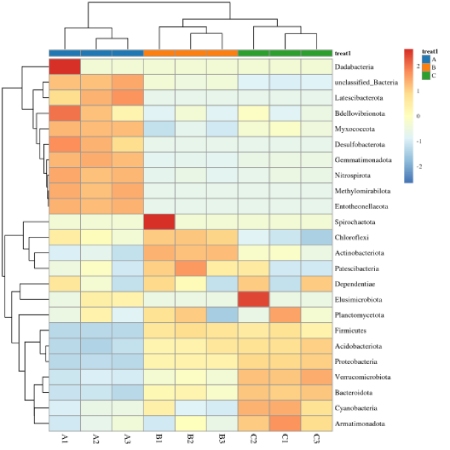
丰度热图
丰度热图是以颜色梯度来代表数据矩阵中数值的大小,并根据物种 / 功能或样品丰度相似性进行聚类的一种图形展示方式。
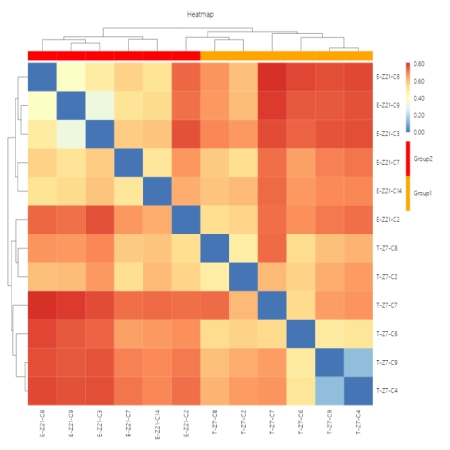
样本间距离热图
样本间距离热图基于 Beta 多样性距离算法得到样品间的距离矩阵,可根据颜色梯度的变化直观看出两两样品间的差异性。
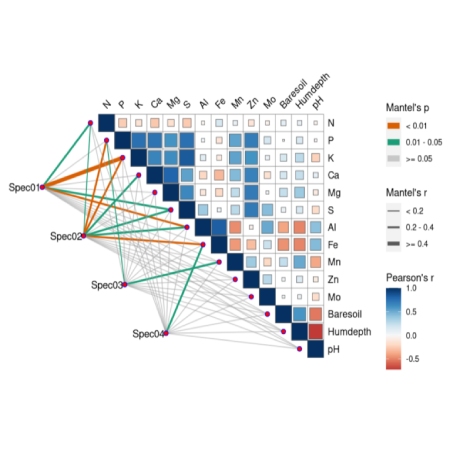
Mantel test 分析
Mantel test 是检验两个矩阵相关关系的非参数统计方法,多用在生态学上,用来检验群落距离矩阵和环境变量距离矩阵之间的相关性。
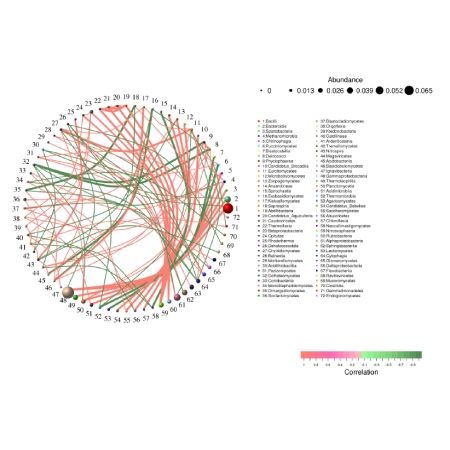
相关性网络图分析
网络图可以直观地体现物种 / 功能分类水平在所选择样品之间含有的相关性关系。通过计算网络的节点度分布、网络的直径、网络的平均最短路径,以及节点联通性、紧密系数、介数中心性等属性,来获得物种与物种或功能与功能的组内或组间的相关信息,更加全面高效地挖掘出复杂数据中包含的信息。
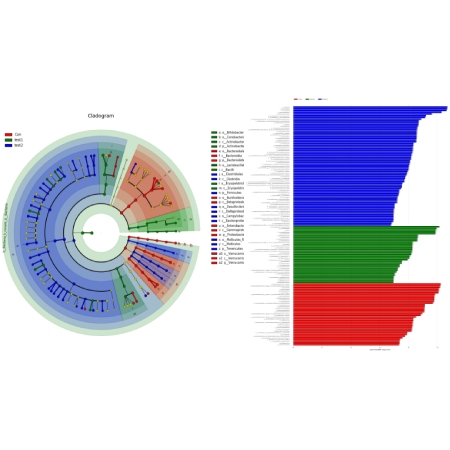
Lefse分析
Lefse分析用于两个或者多个分组之间的比较,同时也可实现分组内的亚组之间的比较,从而在不同分组间寻找具有统计学差异的biomaker。
应用领域
APPLICATION FIELDS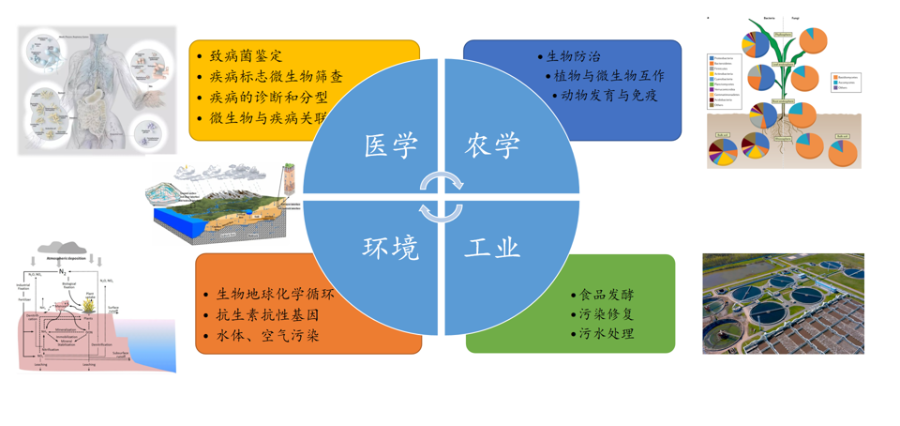
案例文章
CASE STUDIES
2026年11月3日
镰刀菌枯萎病病原体对农业实践变化和人类迁移的适应
研究综述:该研究从江苏、安徽、湖北、湖南、广西、江西、福建、四川和重庆等 9 个省(市)4000 余份亚洲镰孢菌标样入手,解析病原体随农业实践与人类活动迁移的演化路径。
阅读更多
2026年11月3日
葡萄叶际泛宏基因组蓝图,微生物组防治葡萄霜霉病
研究背景:葡萄是世界上最重要的经济水果作物之一,微生物组深刻影响其健康、产量与品质。本研究构建叶际泛宏基因组蓝图,为霜霉病绿色防控提供新思路。
阅读更多
2026年11月3日
基于深度学习模型对 Christensenellaceae 母系-后代传播的靶向干预策略
发表期刊:Advanced Science;合作单位:湖南农业大学(印遇龙院士团队)。研究采用宏基因组测序等方法,构建母系-后代传播的靶向干预策略。
阅读更多常见问题
FAQQ1 宏基因组与微生物多样性的区别?
宏基因组将基因组 DNA 随机打断成若干条小片段,然后在片段两端加通用引物进行 PCR 扩增测序,将得到的 reads 进行组装后进行基因预测得到基因序列,众多基因构成环境中微生物的基因集。
微生物多样性主要针对核糖体小亚基基因序列进行测序(16S rDNA 或者 18S rDNA),该基因既存在高度保守的区域还包括高变区,通过特异性引物对某一段高变区(如 V3 区)或某几段高变区(如 V3-V4 区)进行扩增测序,然后与数据库比对,可特异性识别细菌种类。总的来说,微生物多样性主要告诉我们环境里有什么微生物,而宏基因组主要告诉我们环境里的微生物能做什么。
Q2 为什么宏基因组与微生物多样性物种注释结果存在差异?
微生物多样性和宏基因组都会分析环境中物种的种类,但是物种的丰度在二者之间存在一定的差异。第一种原因是微生物多样性是基于核糖体小亚基基因序列进行物种注释和丰度统计,但是在不同物种中核糖体基因的拷贝数不一样,这会带来一些误差;第二种原因是二者在建库测序过程中会进行 PCR 反应,在 PCR 这个过程中也会存在一些误差。
为世界创造新的可能
Copyright All Rights Reserved © 2026 北京百迈客生物科技有限公司 京ICP备10042835号-2  京公网安备11011302003368号