镰刀菌枯萎病病原体对农业实践变化和人类迁移的适应
中国农业科学院植物保护研究所粮食作物真菌病害监测与防控创新团队
研究综述
该研究从江苏、安徽、湖北、湖南、广西、江西、福建、四川和重庆等9个省(市)4000余份亚洲镰孢菌标样中选取245个代表性菌株生成了一个由245个高质量F.asiaticum基因组组成的新集合,并应用综合的群体基因组学和泛基因组学方法来研究中国南方F.asiaticum种群的近期和历史动态。作者评估了人类迁徙和种植系统对F.asiaticum传播和植物病原菌的长距离扩散(LDD)的历史影响,为管理小麦中的FHB提供了新的见解。最后,对来自日本、南美洲和美国的F.asiaticum菌株的全基因组分析证实了小麦赤霉菌对耕作制度和人类迁徙的适应。
研究结果
1、245株亚洲分枝杆菌野毒株的高质量基因组+遗传多样性的研究
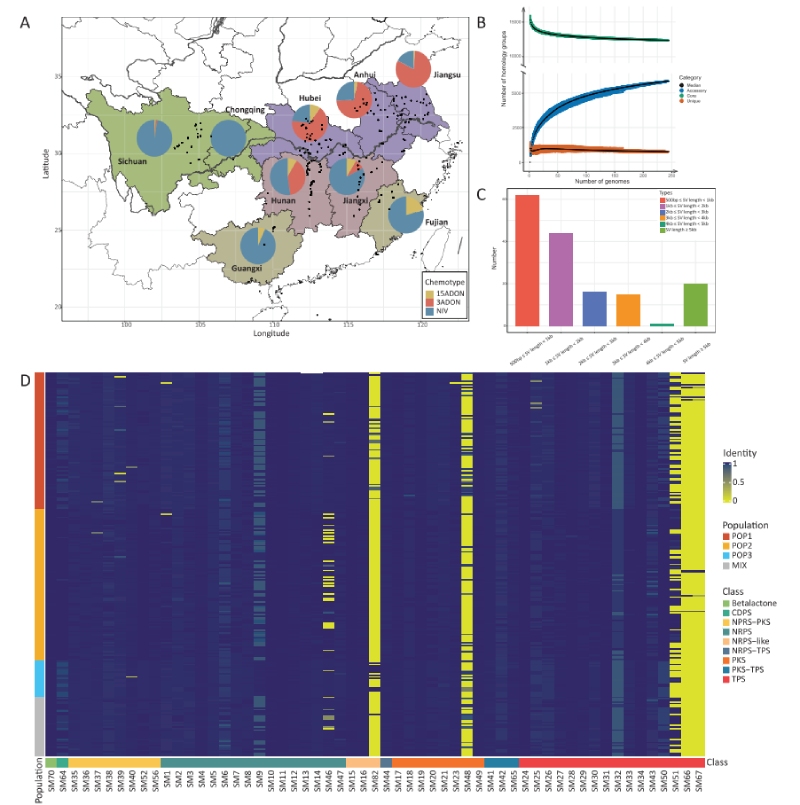
为表征中国南方稻瘟病菌种群的遗传多样性,我们从覆盖八个省份和一个直辖市的四个生态区采集了4427株稻瘟病菌分离株,样本采集自稻茬或麦穗,并包含189个采样点(图1A)
选取245个高质量基因组作为输入数据,通过PanTools构建了包含17769个同源群组的泛基因组,通过对不同基因组组合中核心基因、附属基因和独特基因群的计数变化分析表明,构建的泛基因组具有封闭性,这意味着所选的245个亚洲梭菌基因组已基本覆盖现有多样性(图1B)。针对泛基因组中的单核苷酸多态性(SNPs)和结构变异(SVs)进行了评估。通过对比两种SNP类型构建的系统发育树发现,其相似性较高(nNS = 0.301;nMC = 0.297),突显了SNPs的稳定性。随后的调查揭示了不同规模的结构变异(图1C),包括某些基因组特有的大型结构变异,这些变异可能暗示水平基因转移或早于物种形成的古老遗传变异。随后,又研究了亚洲镰刀菌泛基因组中次级代谢产物(SM)基因簇的遗传多样性。预测出10914个SM基因簇,呈现57类9亚纲的多样性特征(图1D)。非核糖体肽合成酶(NRPS)和萜类环化酶(TPS)是最常见的类别,而某些SM基因在存在/缺失方面存在差异。此外,研究还观察到不同菌株间主链基因长度存在差异,包括在亚洲梭菌基因组中鉴定出四个合成相同化合物但多样性各异的SM基因。通过单核苷酸多态性(SNP)和结构变异(SV)分析,以及对辅助基因和SMs的研究表明,亚洲梭菌泛基因组内部存在着丰富而广泛的遗传多样性。
2、三种不同种群的鉴定和强选择压力
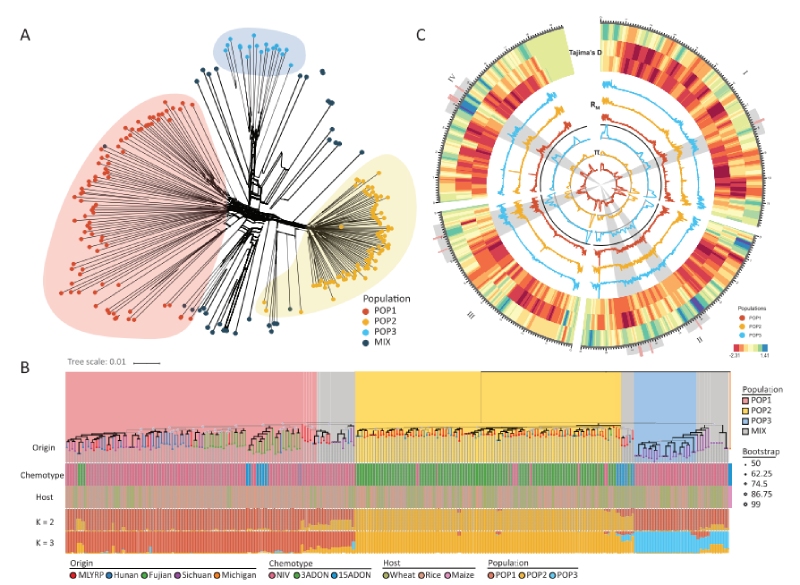
在245株亚洲非洲种(F.asiaticum)基因组中共鉴定出516,591个优质核苷酸单倍型(SNP)和35,374个小插入缺失(indel)。这些遗传标记主要分布于基因组的上游、下游及基因间区域。通过SNP对遗传聚类模式和亲缘关系进行综合分析,最终确定三个独立种群(POP1、POP2和POP3,图2A,)。基于SNP构建的最大似然系统发育树中,三种分离株系、化学型、地理来源及基因型信息均在树状图中清晰呈现。系统发育树分支与三个种群高度吻合(图2A)。其中,POP1以非典型病毒(NIV)株系为主(79/87),并包含多个被归类为广义POP1的关联基因型;POP2界定更为严格,主要由3ADON基因型构成(85/97);而POP3则完全由非典型病毒株系组成(23/23),显示出显著的遗传分化特征及区域分布差异(图2B)。种群结构分析表明,非典型病毒株系的遗传多样性显著高于3ADON株系。
为了进一步阐明每个种群在基因组水平上的选择区域,将每个种群内部滑动窗口的核苷酸多样性 (π)、重组事件 (Rm) 和 Tajima’s D 值以及包含基因的选择区域可视化在 180197 染色体上(图 2C)。
3、POP2(3ADON)近期与POP3(NIV)分化
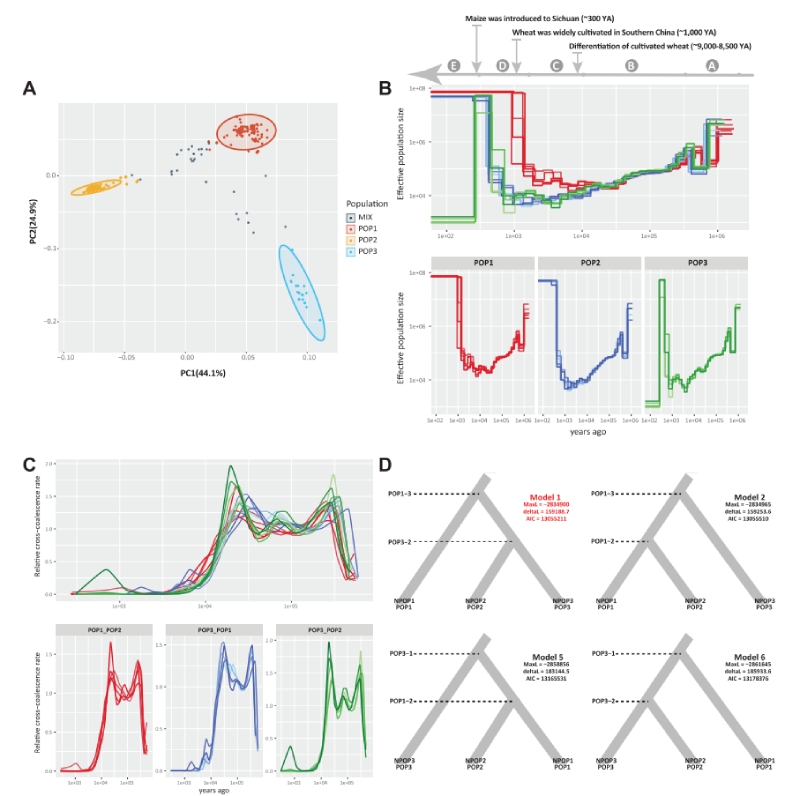
利用MSMC2软件计算了F.asiaticum三个种群的祖先种群规模及分离时间。根据主坐标分析(PCoA,图3A)结果随机选取代表性菌株。在共祖分析中,三个种群的有效种群大小(Ne)变化模式各不相同(图3B)。在最早期阶段(时期A),Ne值下降表明存在短暂的遗传瓶颈期。在时期B,所有三个种群的Ne轨迹相似直至≈1万年前(YA)。随后在时期C,POP1约在8000年前后首次出现Ne值上升,随后在时期D所有三个种群的Ne值均急剧增加。最终在时期E,POP3的Ne值在250年前后快速下降。交叉共祖分析显示各种群间存在不同成对分化模式,但随时间推移的分化趋势相似(图3C)。POP1与其他种群的分化时间略早于POP3与POP2的分化时间,而POP2和POP3的分化速度较快。基于先前研究的扩展分析,我们的发现表明:相较于POP1和POP3,POP2表现出更低的遗传多样性、更强的致病性及更高的宿主特异性。因此,在人口模型测试中,POP2不能作为祖先种群。因此,我们总共测试了八种人口模型来分析POP1、POP2和POP3之间可能存在的基因流动现象,使用fastsimcoal2软件并结合三个群体的位点频率谱进行分析。最可能的模型(图3D中的模型1)表明,POP2和POP3曾经历从POP1的基因流动,之后POP2与POP3开始分化。TreeMix分析结果进一步支持了近期从POP3向POP2迁移的结论。结合化学型分布信息,我们的种群模型分析显示NIV群体(POP1和POP3)比3ADON群体(POP2)更为古老,这与共祖分析的结果一致。
结论
该研究通过对小麦赤霉菌大范围实地调查,结合病菌群体基因组学和人类历史学关联分析发现,中国历史上人类大规模迁徙导致农业耕作制度改变,从而显著影响了小麦赤霉菌群体进化和生态适应性。
- 该研究表明亚洲镰孢菌是我国南方地区小麦赤霉病的优势病原菌。
- 病菌进化与人类农业耕作制度变化密切相关;人口南迁引发的“稻麦轮作”选择压力,促使病菌进化出对小麦毒力更高的亚群体。
- 综合多组学及气流轨迹分析,在国际上首次发现半活体营养型真菌可进行超250公里的远距离传播。
- 评估人类迁徙和种植系统对F.asiaticum传播和植物病原菌的长距离扩散(LDD)的历史影响,为管理小麦中的FHB提供了新的见解。最后,对来自日本、南美洲和美国的F.asiaticum菌株的全基因组分析证实了小麦赤霉菌对耕作制度和人类迁徙的适应。